 2026, Vol. 45
文章信息
- 何思思, 王钰瑶, 张莹莹, 李桦, 王泰一
- HE Sisi, WANG Yuyao, ZHANG Yingying, LI Hua, WANG Taiyi
- 程序性细胞死亡:中药防治心肌纤维化的关键靶点与多维调控策略
- Programmed cell death: key targets and multidimensional modulation strategies of traditional Chinese medicine for prevention and treatment of myocardial fibrosis
- 天津中医药大学学报, 2026, 45(9): 1135-1145
- Journal of Tianjin University of Traditional Chinese Medicine, 2026, 45(9): 1135-1145
- http://dx.doi.org/10.11656/j.issn.1673-9043.2026.09.14
-
文章历史
收稿日期: 2026-05-16


引用本文 |


2. 山东中医药大学,针灸研究院,济南 250355;
3. 山东中医药大学,中医药经典理论教育部重点实验室,济南 250355;
4. 山东中医药大学,山东省中医药基础理论创新与应用研究重点实验室,济南 250355
2. Institute of Acupuncture and Moxibustion, Shandong University of Traditional Chinese Medicine, Jinan 250355, China;
3. Key Laboratory of Traditional Chinese Medicine Classic Theory, Ministry of Education, Shandong University of Traditional Chinese Medicine, Jinan 250355, China;
4. Shandong Provincial Key Laboratory of Innovation and Applied Research of Basic Theories of Traditional Chinese Medicine, Shandong University of Traditional Chinese Medicine, Jinan 250355, China
心肌纤维化(MF)是指心脏组织中细胞外基质(ECM)蛋白异常增多并过度沉积的病理过程,主要表现为胶原Ⅰ型和Ⅲ型等结构蛋白在心肌间质中的异常扩增,进而导致心肌僵硬度增加、顺应性下降及心脏结构与功能重构[1]。作为多种心血管疾病的共同病理基础,在包括心肌梗死后心衰、高血压性心脏病、糖尿病心肌病等多种疾病的发病和进展过程中起着重要作用的是心肌纤维化[2]。流行病学以及影像学研究发现,心肌纤维化的检出在心血管代谢性疾病人群中的发生率明显增加,并和心功能损伤、心力衰竭进展以及发生不良心血管事件的风险增大相关联[3]。值得注意的是,心肌细胞属于终末分化细胞,其不可逆的程序性细胞死亡(PCD)是触发纤维化的始动因素之一,在心肌细胞大量丢失的情况下不能进行有效再生代替,机体则开始启动以激活成纤维细胞及胶原沉积为代表的“瘢痕修复”,进而产生代偿性纤维化。既可以是急性的心肌损伤后的一种修复反应,也可以是在慢性病理因素持续作用下的反应性纤维化。
PCD在MF的发展过程中发挥核心调控作用。按分子机制分类,可分为细胞凋亡、细胞焦亡、坏死性凋亡、自噬相关性细胞死亡以及铁死亡等,其多种PCD形式被证实广泛参与心肌损伤后的炎症反应、细胞丧失及心脏重构过程[4]。在病理情况下,PCD异常激活导致功能性心肌细胞进行性丢失,同时释放损伤相关分子模式(DAMPs)诱发炎症反应,促进成纤维细胞增殖分化为肌成纤维细胞,加剧ECM堆积并加速MF进展[5]。此外,不同的PCD通路间也存在着复杂交叉调节网络,并认为这种相互协同放大的作用是导致慢性MF的难于逆转的原因之一[6]。可见,PCD不仅参与MF的发生发展,更是引发心肌损伤、心功能受损的关键环节。而ECM过度合成与降解失衡、心脏成纤维细胞持续活化、炎症反应及神经内分泌系统紊乱均直接推动MF进展[7]。临床常用的血管紧张素转换酶抑制剂、血管紧张素受体拮抗剂及醛固酮受体拮抗剂等,虽能在一定程度上延缓心肌重构,但迄今为止尚无针对特异性靶向MF的治疗药物获批用于临床,这使得MF的有效干预仍面临严峻挑战[8]。
中医药防治心血管疾病历史悠久,在整体观念、辨证论治以及多途径多层次作用方面有其独到的优势,对MF等复杂病理过程疗效显著。目前认为,心肌纤维化的发生涉及心肌细胞PCD异常活化、炎症反应加重及成纤维细胞过度增殖等多个环节,而PCD是介导心肌损伤-炎性应答-纤维化修复的重要病理环节[7-8]。因此,以PCD相关通路为靶点进行调控,可成为中药治疗心肌纤维化的有效切入点;同时,PCD通路具有较强的交叉调控现象,单一靶点干预难以达到理想效果,而中药通过多组分协同作用可同时调控多个关键靶点,从整体层面调节细胞凋亡与增殖过程,与MF多因素、多阶段的发病机制高度契合[9]。综上所述,基于PCD通路深入探讨中药抗MF的机制,有利于进一步揭示中医药治疗MF作用原理,为临床寻找安全有效的治疗药物提供新方向。
1 心肌纤维化过程中的程序性细胞死亡与中药单体的调控机制研究 1.1 细胞凋亡细胞凋亡是由一系列基因严密调控、以半胱天冬酶(Caspase)级联反应为特征的一类PCD方式,是维持机体组织稳定性和器官发育的重要生物学过程[10]。在心血管领域,心肌细胞为高分化、低再生潜能的终末细胞,其凋亡异常活化是多种心脏病进程中的重要病理事件[4, 11]。缺血缺氧、压力负荷过重等病理刺激可显著升高心肌细胞凋亡水平,与心脏结构重构及功能恶化密切相关[12]。分子机制上,心肌细胞凋亡主要通过线粒体途径(内源性途径)和死亡受体途径(外源性途径)介导。线粒体途径中,氧化应激及能量代谢失常导致线粒体膜电位下降,促凋亡蛋白Bax及Bak移位至线粒体外膜并组装成孔,释放细胞色素c,进而激活Caspase-9及其下游Caspase-3,最终诱导细胞凋亡[13]。死亡受体途径通过Fas、肿瘤坏死因子-α(TNF-α)等配体与受体结合,招募Fas相关死亡结构域蛋白并活化Caspase-8,启动凋亡级联反应[14]。此外,Caspase-8可与线粒体通路交叉调控,放大凋亡信号。长期或过量的心肌细胞凋亡是MF发生发展的重要因素,凋亡心肌细胞无法得到有效代偿,心脏通过增加成纤维细胞活化及胶原合成完成修复,进而导致心肌间质扩张及ECM过度沉积[15]。因此,心肌细胞凋亡既是心肌损伤的关键机制,也是驱动MF发生进展的核心环节。
雷公藤内酯醇可通过抑制异丙肾上腺素诱导的心脏重塑大鼠的p38/MAPK和TGF-β1/Smad3信号通路,显著减轻心脏纤维化并改善心功能,同时减少心肌细胞凋亡[16]。羟基积雪草苷在心肌梗死小鼠中可抑制心肌细胞凋亡,减少胶原过度沉积,促进血管生成,从而改善心功能,其机制可能与调控线粒体通路及抑制Caspase-3激活有关[17]。人参皂苷Rh2能够减轻心脏组织病理损伤、细胞凋亡及坏死,缓解炎症反应,降低心肌毒性,可能通过抑制Caspase-3等凋亡相关蛋白减少心肌细胞凋亡,并阻断成纤维细胞向肌成纤维细胞转化及内皮-间充质转化,减轻病理性重构[18]。在糖尿病心肌病小鼠中,知母皂苷AIII具有显著心脏保护作用,可降低心肌细胞凋亡及心肌间质纤维化,通过调节线粒体功能、抗氧化应激及下调凋亡相关信号通路缓解纤维化[19]。秋水仙碱可明显减轻心肌损伤和纤维化,改善心功能,其机制可能与降低白细胞介素IL-1β和IL-18释放、减少中性粒细胞浸润及抑制心肌细胞凋亡有关[20],现将相关中药单体通过调控细胞凋亡治疗心肌纤维化的具体机制汇总,见表 1。
细胞焦亡是一种炎性小体活化依赖、具有强烈炎症效应的PCD形式,在MF发生发展中扮演重要角色[21]。焦亡的主要特征为细胞膜通透性增高、细胞肿胀崩解及大量促炎因子释放,进一步放大局部炎症反应。心肌缺血再灌注、高血压、代谢综合征及糖尿病心肌病等心脏病理过程中,焦亡相关信号通路持续激活,且与心肌重构和纤维化严重程度呈正相关[22]。分子水平上,细胞焦亡由炎性小体-Caspase-Gasdermin轴介导,炎性小体(NLRP3)是心血管领域研究最广泛的焦亡调控炎性小体。病理刺激诱导NLRP3炎性小体组装并激活Caspase-1,后者剪切前体IL-1β和IL-18形成成熟炎症因子,同时切割消皮素D(GSDMD),其N端片段在细胞膜上形成孔道,最终引发细胞焦亡及炎症因子释放[23]。非经典焦亡途径中,Caspase-4/5(人)/Caspase-11(小鼠)可直接识别内毒素信号,介导GSDMD裂解,拓宽焦亡激活途径[24]。在MF进程中,焦亡通过多种方式促进纤维化:一方面,心肌细胞和心脏免疫细胞焦亡后释放的IL-1β、IL-18等炎症因子可直接刺激心肌成纤维细胞增殖分化,增强胶原合成及ECM沉积;另一方面,焦亡释放的DAMPs进一步激活炎症细胞,形成持续炎症微环境,构建“炎症-焦亡-纤维化”正反馈环路。因此,焦亡是连接慢性炎症与MF的重要桥梁。
淫羊藿苷可通过促进腺苷酸活化蛋白激酶磷酸化,抑制NLRP3介导的心肌细胞焦亡,减轻糖尿病心肌病中的MF,改善心功能,并缓解高糖诱导的氧化应激损伤[25]。根皮苷可通过抗氧化应激、减轻线粒体损伤、抑制凋亡及焦亡,发挥对异丙肾上腺素(ISO)诱导MF的保护作用[26]。栀子苷可通过调控硫氧还蛋白相互作用蛋白/NLRP3信号通路改善心脏结构与功能,减小心肌梗死面积并抑制成纤维细胞增殖[27]。芍药苷可明显缓解1型糖尿病的MF和肥厚,其作用机制可能涉及AMPK/Nrf2/NLRP3信号通路介导的炎性反应调节和焦亡抑制[28]。现将相关中药单体通过调控细胞焦亡治疗心肌纤维化的具体机制汇总,见表 2。
坏死性凋亡是由特定信号通路精确调控、以坏死样形态为特征的程序性细胞死亡,在缺血损伤、炎症及心脏重构中发挥重要作用[29]。从机制上看,坏死性凋亡主要是通过受体相互作用蛋白激酶1(RIPK1)和受体相互作用蛋白激酶3(RIPK3)进行介导,以混合谱系激酶结构域样蛋白(MLKL)为终端效应分子[30]。坏死性凋亡通常由肿瘤坏死因子(TNF)等细胞因子诱导,TNF与细胞膜受体结合后形成受体复合物,激活RIPK1激酶活性,介导RIPK1/RIPK3/MLKL复合物形成,促进MLKL寡聚化[31]。MLKL寡聚化导致细胞膜穿孔,引发细胞溶解及内容物释放,释放的DAMPs、炎性细胞因子及趋化因子进一步放大炎症反应。研究显示,抑制RIPK3可减少成纤维细胞活化及胶原表达[32]。RIPK3可磷酸化钙调蛋白激酶Ⅱ(CaMKII),促进线粒体通透性转换孔开放,导致线粒体膜电位丢失及活性氧(ROS)过量产生,最终诱导心肌细胞凋亡。CaMKII激活还可促进MF,糖尿病心肌病模型中CaMKII活性升高与心肌纤维化程度呈正相关,而RIPK3敲除可抑制CaMKII活化,减少纤维化[33]。因此,坏死性凋亡是连接炎症反应与MF的重要病理节点,为疾病治疗提供新靶点。
人参皂苷Rg2处理显著增加转化生长因子-β激活激酶1(TAK1)磷酸化,增强TAK1与RIPK1的结合,同时抑制RIP1/RIP3复合物,最终减少心肌缺血再灌注损伤(MIRI)诱导的坏死性凋亡。该结果揭示人参皂苷Rg2心脏保护的新机制:通过调控TAK1磷酸化阻断RIPK1/RIPK3坏死体形成,抑制MIRI诱导的坏死性凋亡[34]。蒜氨酸可保护心肌细胞免于心肌梗死后坏死性凋亡,其作用通过增强自噬实现,减轻心肌纤维化及细胞死亡,体内外实验证实大蒜素可直接抑制坏死性凋亡[35]。白藜芦醇可通过调控Hippo通路缓解MIRI导致的细胞死亡,其保护作用与转录共激活因子核移位相关[36]。现将相关中药单体通过调控细胞坏死性凋亡治疗心肌纤维化的具体机制汇总,见表 3。
细胞自噬是细胞依赖溶酶体降解损伤细胞器、蛋白质及胞内成分以维持内环境稳态的清除再循环通路,在心脏中可降低应激损伤、预防细胞损伤[37]。越来越多的研究表明,在MF过程中,自噬发挥着双向调节的作用,适当程度的自噬具有心脏保护作用,但持续性过量或被抑制的自噬会加重心肌细胞死亡及纤维化进程[38]。自噬可以通过降解受损细胞器(包括线粒体)和蛋白质来降低氧化应激和细胞凋亡,以减缓MF进程。众多的信号通路参与到自噬调控纤维化的过程,线粒体自噬是一种PTEN诱导的假定激酶1(PINK1)/帕金环指E3-泛素蛋白连接酶(Parkin)自噬途径。线粒体靶向的硫化氢(H2S)供体AP39通过抑制PINK1/Parkin导致的线粒体自噬,拮抗心肌细胞铁死亡,改善心肌梗死大鼠心肌纤维化[39]。带蛋白-2蛋白缺乏可抑制磷脂酰肌醇-3-激酶(PI3K)-蛋白激酶B(Akt)-哺乳动物雷帕霉素靶蛋白(mTOR)通路,诱发自噬过度活化,加重心肌氧化应激、细胞凋亡以及纤维化损伤,该现象可见于阿霉素、血管紧张素Ⅱ干预之后[40]。总之,自噬在心肌纤维化的发生发展过程中既有其保护性的一面也有其致病性的一面。如何调节自噬水平、维持自噬平衡是治疗心肌纤维化最有前景的方法之一,也为中药等多途径干预提供理论依据。
白花丹素可通过AKT/mTOR通路调控自噬来部分逆转心肌纤维化。白花丹素能通过抑制mTOR激活自噬并产生自噬体降解损伤的线粒体和其他细胞器,改善氧化应激及细胞凋亡[41]。竹节参皂苷通过AMPK/mTOR/ULK1通路上调基础自噬水平,改善老年大鼠心脏功能。其作用机制为活化AMPK,抑制哺乳动物雷帕霉素靶蛋白复合物1,从而诱导ULK1的磷酸化,启动自噬过程,减少心肌细胞凋亡及纤维化[42]。竹节参皂苷IVa通过AMPK-mTOR-ULK1增加自噬而减轻ISO引起的心肌纤维化,其途径为AMPK激活会抑制mTORC1和促进ULK1的磷酸化并开始自噬,导致较少心肌细胞凋亡和纤维化[43];槲皮素可通过调节miR-223-3p/FOXO3来增加自噬而发挥抗ISO诱导的MF防治作用[44]。芒柄花苷通过AMPK/mTOR信号通路改善自噬,增加心肌梗死大鼠的射血分数并减少心脏纤维化[45]。西红花酸通过增强自噬通量抑制FMT,减轻心肌梗死后的病理重塑[46]。其作用机制涉及促进自噬流,减少成纤维细胞向肌成纤维细胞转化,从而抑制纤维化进程。小檗碱可以通过自噬依赖性机制减弱左心室重构和心肌细胞凋亡,至少部分与通过抑制mTOR、p38和ERK1/2 MAPK信号通路增强自噬有关。其作用机制涉及抑制Mtor活性,促进自噬流,减少心肌细胞凋亡与纤维化[47]。除激活保护性自噬外,部分中药单体可抑制过度自噬以发挥抗纤维化作用,体现自噬双向调节特点。例如,人参皂苷Rb1可通过激活PI3K/Akt/mTOR信号通路,抑制MIRI损伤诱导的病理性过度自噬,下调自噬相关蛋白表达,减少心肌细胞死亡与胶原沉积,进而减轻心肌纤维化,提示中药对自噬的调控并非单向激活,而是以恢复稳态为目标的精准双向调节,更契合心肌纤维化的病理需求[48]。现将相关中药单体通过调控细胞自噬治疗心肌纤维化的具体机制汇总,见表 4。
| 药物 | 疾病模型 | 关键作用机制 | 参考文献 |
| 白花丹素 | TGF-β1诱导的心肌成纤维化; 心肌梗死 | 抑制mTOR, 激活AKT/mTOR通路介导的自噬; 促进自噬体清除损伤线粒体 | [41] |
| 竹节参皂苷 | 衰老性心脏功能减退 | 激活AMPK, 抑制mTORC1, 促进ULK1磷酸化, 启动自噬 | [42] |
| 竹节参皂苷IVa | ISO诱导心肌纤维化 | AMPK激活, mTORC1抑制+ ULK1磷酸化, 自噬启动 | [43] |
| 槲皮素 | ISO诱导心肌纤维化 | 上调miR-223-3p, 抑制FOXO3, 增强自噬 | [44] |
| 芒柄花苷 | 心肌梗死 | 激活AMPK/mTOR通路, 增强自噬 | [45] |
| 西红花酸 | 心肌梗死 | 增强自噬通量, 抑制成纤维细胞向肌成纤维细胞转化 | [46] |
| 小檗碱 | 压力负荷诱导心室重构 | 抑制mTOR、p38和ERK1/2 MAPK, 增强自噬依赖性保护作用 | [47] |
| 人参皂苷Rb1 | MIRI | 激活PI3K/Akt/mTOR信号通路, 抑制自噬, 减少心肌细胞死亡与胶原沉积 | [48] |
泛凋亡是近年来新发现的一种炎症相关性的程序性细胞死亡类型,病理刺激下细胞可同时或依次启动凋亡、焦亡、坏死性凋亡等多种死亡通路,多种死亡途径共用分子机器介导细胞死亡[49]。泛凋亡概念打破了各型程序性细胞死亡相互独立的传统认知,为解析复杂疾病状态下多通路协同激活导致细胞死亡的现象提供新机制。分子水平上,泛凋亡的核心特征为泛凋亡体形成,该复合物由RIPK1、RIPK3、FADD、Caspase-8、凋亡相关斑点样蛋白及NLRP3等蛋白构成,在炎症性疾病、感染或严重应激状态下激活[50]。泛凋亡体组装实现凋亡、焦亡、坏死性凋亡的高度偶联:Caspase-8启动凋亡,其活性受限时可转向RIPK3-MLKL介导的坏死性凋亡;同时炎性小体激活引发GSDMD介导的焦亡,形成多重死亡信号协同放大效应[51]。
泛凋亡作为心肌病的重要调控因子,可整合凋亡、坏死性凋亡、焦亡等通路参与心肌纤维化,导致综合性细胞死亡,加重心肌损伤,进而诱发成纤维细胞活化及ECM过度沉积[52]。此外,MIRI等氧化应激状态可触发泛凋亡,通过心肌细胞死亡启动纤维化[53]。铁死亡、铜死亡等代谢性程序性细胞死亡不属于经典泛凋亡范畴,但其诱导的氧化应激及线粒体损伤可作为上游信号,放大泛凋亡相关炎症及细胞死亡通路[54]。因此,在多因素、多通路参与的心肌纤维化进程中,泛凋亡可视为多种程序性细胞死亡信号的汇聚枢纽,在疾病进展中发挥核心调控作用。靶向泛凋亡调控可为心肌纤维化治疗提供新策略,药物可通过抑制泛凋亡相关通路缓解纤维化[55]。人参皂苷Rg3可以上调ACY1的表达并抑制TGF-β1/Smad3信号通路从而减少心肌纤维化的程度,以达到治疗心力衰竭的目的[56]。总之,泛凋亡是一种高度协调性的炎性细胞死亡,它的发生是依赖泛凋亡体整合多途径信号,有着复杂的交叉调控和免疫调节的功能,也为疾病治疗提供了新靶点。
绞股蓝皂苷元Ⅰ预处理通过调控NOX2/AMPK信号通路平衡线粒体氧化还原稳态及生物合成,防止心肌细胞MIRI导致的泛凋亡及铁死亡的发生,证实绞股蓝皂苷元Ⅰ预处理可作为一种潜在治疗MIRI的药物[57]。羟基红花黄色素A抑制ZBP1-NLRP3信号通路缓解巨噬细胞招募,从而通过竞争NLRP3结合ZBP1的LYS-166来改善交感神经的功能,有效地抑制泛凋亡而缓解卒中后心综合征所致的心肌损伤[58]。现将相关中药单体通过调控细胞泛调亡治疗心肌纤维化的具体机制汇总,见表 5。
铁死亡是近年来发现的新型调节性程序性细胞死亡方式,依赖铁介导的脂质过氧化实现,核心特征为细胞内游离铁蓄积、脂质过氧化产物大量累积及谷胱甘肽过氧化物酶4(GPX4)失活[59]。铁死亡主要涉及3条通路:细胞内铁离子蓄积、自由基过量生成及抗氧化能力下降。一方面,铁离子经过氧化氢反应生成ROS,ROS诱导脂质过氧化,破坏细胞膜导致细胞死亡[60];另一方面,GPX4是催化脂质过氧化物还原的关键酶,GPX4活性降低导致脂质过氧化物累积,诱发铁死亡[61]。系统-半胱氨酸/谷氨酸反向转运体负责摄取半胱氨酸,保障胞内还原型谷胱甘肽(GSH)的生物合成;转运体Xc-受到抑制或是GSH耗竭均可下调GPX4活性。随后多不饱和脂肪酸-磷脂经由脂氧合酶与铁离子催化发生过度氧化,进而诱导铁死亡[62]。在MF中,铁死亡是连接氧化应激、炎性细胞浸润及心肌纤维化的关键纽带。GPX4激活剂鸢尾黄素通过激活p62-Keap1-Nrf2通路上调GPX4表达,改善铁死亡及纤维化[63]。tsRNA-5008a靶向SLC7A11调节铁死亡,影响房颤相关MF[64]。上述研究表明,铁死亡可作为纤维化疾病的新型治疗靶点,发挥心脏保护作用。
黄芪甲苷可能对抗阿霉素(DOX)诱导的MF起保护作用,其机制部分归因于增强Nrf2信号通路,抑制铁死亡[65]。高良姜素有效挽救了DOX抑制的关键铁剥离调控因子,减轻DOX诱导的小鼠心肌组织病理学损伤和纤维化,从而改善心功能障碍[66]。姜黄素可促进Nrf2的核转移以及GPX4和血红素氧合酶1的表达,减少高糖诱导的心肌细胞损伤,逆转铁死亡诱导剂所致心肌损伤,证实姜黄素通过Nrf2通路抑制铁死亡[67]。膳食辣椒素可能通过激活心肌TRPV1和Nrf2/HMOX1信号通路来抑制心肌细胞铁死亡,进而在2型糖尿病小鼠心肌梗死后对心肌起保护作用[68]。现将相关中药单体通过调控细胞铁死亡治疗心肌纤维化的具体机制汇总,见表 6。
铜死亡是2022年首次被系统提出的新型程序性细胞死亡方式,其发生依赖于细胞内铜离子异常积聚及线粒体代谢紊乱[69]。研究表明,铜死亡主要发生于线粒体三羧酸循环(TCA)活跃的细胞中,与脂酰化蛋白异常聚集和铁硫簇蛋白丢失密切相关,在代谢异常相关疾病中具有重要病理意义[70]。铜死亡的核心环节包括铜离子过载、脂酰化TCA循环蛋白异常结合及线粒体蛋白毒性应激。细胞内铜离子通过铜转运蛋白1(CTR1)进入细胞,在还原态铜离子(Cu+)形式下可直接与线粒体内脂酰化蛋白结合,导致蛋白异常聚集,同时破坏铁硫簇蛋白稳定性,进而引发线粒体功能障碍和细胞死亡[71-72]。近年来,铜死亡在多种纤维化疾病中的作用备受关注。达格列净通过抑制缺氧诱导因子-1α/转化生长因子-β介导的铜死亡,减轻MF[73]。沉默信息调节因子7调控Yes-相关蛋白/铜转运ATP酶α亚基信号通路,抑制铜死亡、减轻心肌纤维化并且改善心功能[74]。上述研究证实铜死亡与心肌纤维化相关,为开发新治疗策略、改善患者预后提供依据。
槲皮素能够减轻糖尿病心肌病大鼠心肌细胞的损伤,降低心肌组织间的胶原沉积,恢复心肌细胞L型钙电流,改善大鼠心脏功能障碍,其作用与抑制铜死亡信号通路相关[75]。人参皂苷Rb1通过增强NEDD4L介导的CTR1泛素化抑制H/R损伤中心肌细胞的铜死亡,表明GRb1可能是一种治疗MIRI的有前途的药物[76]。丹参酮ⅡA可有效抑制由LPS引起的炎性因子TNF-α、IL-1B及IL-6的mRNAs表达增加及Cu+在细胞中的蓄积;逆转由LPS以及铜离子载体Elesclomol-Cu(Ⅱ)共同作用所引起的炎性反应增强以及Cu+增高现象并上调铜死亡相关蛋白CTR1表达[77]。现将相关中药单体通过调控细胞铜死亡治疗心肌纤维化的具体机制汇总,见表 7。
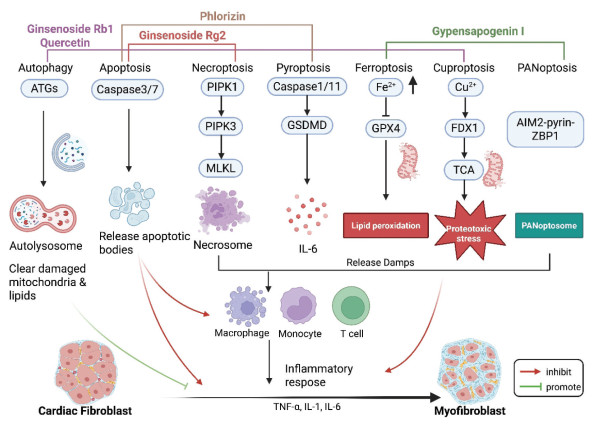
综上所述,文章系统阐述了7种程序性细胞死亡方式在心肌纤维化中的关键调控机制,并总结了核心中药单体针对各死亡通路的干预策略与分子靶点。如图 1所示,中药单体通过多靶点、多通路协同调控程序性细胞死亡交叉网络,在心肌纤维化的防治中展现出独特优势。
|
| 注:Apoptosis,凋亡;Pyroptosis,焦亡;Necroptosis,坏死性凋亡;Autophagy,自噬;PANoptosis,泛凋亡;Ferroptosis,铁死亡;Cuproptosis,铜死亡;ATGs,自噬相关基因;Autolysosome,自噬溶酶体;Release of apoptotic bodies,释放凋亡小体;lipid peroxidation,脂质过氧化;FDX1,铁氧还蛋白1;proteotoxic stress,蛋白毒性应激;PANoptosome,泛凋亡小体;macrophage,巨噬细胞;monocyte,单核细胞;T cell,T细胞;inflammatory response,炎症反应;cardiac fibroblast,心肌成纤维细胞;myofibroblast,肌成纤维细胞;Gypensapogenin Ⅰ,绞股蓝皂苷元Ⅰ;Quercetin,槲皮素;Ginsenoside Rg2,人参皂苷Rg2;Ginsenoside Rb1,人参皂苷Rb1;Phlorizin,根皮苷。 图 1 核心中药单体对心肌纤维化中程序性细胞死亡交叉网络的多靶点调控模式 |
MF作为多种心血管疾病的共同病理终点,以心肌间质ECM过度沉积为主要特征,引起心室僵硬度增加、舒张收缩功能障碍并最终进展至心力衰竭,已成为世界范围内的主要致残及死亡原因之一。因此,探索能延缓甚至阻断纤维化进展、改善心肌重塑从而提高患者预后的方法势在必行。文章针对中药单体调节PCD参与抗心肌纤维化的机制进行了综述,并指出干预PCD通路能降低成纤维细胞活性,减少胶原蛋白合成,防止心肌细胞损伤,进而延迟及阻断甚至逆转纤维化的进程。
值得强调的是,各类PCD通路并非孤立运行,而是在心肌纤维化进程中形成高度交织的调控网络。RIPK1/RIPK3不仅介导坏死性凋亡,还可通过磷酸化CaMKII促进线粒体ROS爆发,进而驱动铁死亡[78];尤为前沿的是,泛凋亡体的发现揭示了凋亡、焦亡与坏死性凋亡可在同一复合体中协同激活,形成“死亡放大环路”,这可能是慢性心肌纤维化难以逆转的重要机制[51]。
在此复杂网络背景下,部分中药单体展现出独特的跨通路调控能力,凸显中医药“整体调节”的现代科学内涵。例如,绞股蓝皂苷元Ⅰ被证实可同时抑制MIRI诱导的泛凋亡与铁死亡[56];槲皮素既能通过miR-223-3p/FOXO3轴增强自噬,又可抑制铜死亡通路[43];这些“多面手”成分不仅能作用于单一死亡形式,更可同步干预多个死亡轴,从而在整体层面重塑细胞存活与死亡的动态平衡。这种多靶点、多通路协同干预的特性,恰与心肌纤维化多因素、多阶段、多通路交互的病理本质高度契合。
与化学药物通常作用于单一靶点不同,中药在治疗心肌纤维化等复杂疾病中展现出“整体调节、多环节干预、多靶点协同”的独特优势[79]。现代研究表明,中药及其活性成分能够从炎症反应、氧化应激、免疫调控、糖脂代谢紊乱以及程序性细胞死亡等多个病理环节同步干预,有效阻断纤维化进程。然而,中药单体并非多种成分的简单叠加,而是可通过多通路交叉调控实现协同增效,精准作用于PCD网络的共享节点,与心肌纤维化多因素驱动、多通路交互的复杂病理本质高度契合[80-81]。值得注意的是,近年来的研究进一步表明,由明确活性单体构成的组合物,在保留中药“多成分-多靶点”整体调控优势的同时,可实现对剂量、配比及作用机制的精准控制。通过协同干预多个关键病理信号通路,该类组合物在抗心肌纤维化方面表现出更为显著的疗效。
3 总结与展望综上所述,中药单体可通过调控凋亡、焦亡、坏死性凋亡、铁死亡等多种PCD方式,在抗心肌纤维化中展现出超越单一靶点药物的系统性优势,通过保护心肌细胞、抑制成纤维细胞过度活化,进而减轻ECM沉积。这类基于明确化学成分的组合策略,不仅继承了中医药“多靶协同、整体调节”的理论精髓,更具备剂量可控、机制清晰、质量可控等现代药物研发要求。因此,未来研究应依托网络药理学策略,聚焦PCD调控网络关键枢纽,筛选与设计多靶点协同的中药单体组合物,实现精准、安全、可逆的抗纤维化干预,推动中医药从经验应用走向机制明确、质量可控的现代化药物研发转型。
| [1] |
WEBER K T, SUN Y, BHATTACHARYA S K, et al. Myofibroblast-mediated mechanisms of pathological remodelling of the heart[J]. Nature Reviews Cardiology, 2013, 10(1): 15-26. DOI:10.1038/nrcardio.2012.158 |
| [2] |
GONZÁLEZ A, SCHELBERT E B, DíEZ J, et al. Myocardial Interstitial Fibrosis in Heart Failure[J]. Journal of the American College of Cardiology, 2018, 71(15): 1696-1706. DOI:10.1016/j.jacc.2018.02.021 |
| [3] |
KWONG R Y, CHAN A K, BROWN K A, et al. Impact of unrecognized myocardial scar detected by cardiac magnetic resonance imaging on event-free survival in patients presenting with signs or symptoms of coronary artery disease[J]. Circulation, 2006, 113(23): 2733-2743. DOI:10.1161/CIRCULATIONAHA.105.570648 |
| [4] |
GALLUZZI L, VITALE I, AARONSON S A, et al. Molecular mechanisms of cell death: Recommendations of the nomenclature committee on cell death 2018[J]. Cell Death & Differentiation, 2018, 25(3): 486-541. |
| [5] |
FRANGOGIANNIS N G. The inflammatory response in myocardial injury, repair, and remodelling[J]. Nature Reviews Cardiology, 2014, 11(5): 255-265. DOI:10.1038/nrcardio.2014.28 |
| [6] |
齐婷婷, 张昕, 白力, 等. 程序性细胞死亡在心肌纤维化中的研究进展[J]. 重庆医科大学学报, 2025, 50(11): 1601-1608. |
| [7] |
FRANGOGIANNIS N G. Cardiac fibrosis: Cell biological mechanisms, molecular pathways and therapeutic opportunities[J]. Molecular Aspects of Medicine, 2019, 65: 70-99. DOI:10.1016/j.mam.2018.07.001 |
| [8] |
GYÖNGYÖSI M, WINKLER J, RAMOS I, et al. Myocardial fibrosis: Biomedical research from bench to bedside[J]. European Journal of Heart Failure, 2017, 19(2): 177-191. DOI:10.1002/ejhf.696 |
| [9] |
ZHU H, SUN A. Programmed necrosis in heart disease: Molecular mechanisms and clinical implications[J]. Journal of Molecular and Cellular Cardiology, 2018, 116: 125-134. DOI:10.1016/j.yjmcc.2018.01.018 |
| [10] |
MUSTAFA M, AHMAD R, TANTRY I Q, et al. Apoptosis: A comprehensive overview of signaling pathways, morphological changes, and physiological significance and therapeutic implications[J]. Cells, 2024, 13(22): 1838. DOI:10.3390/cells13221838 |
| [11] |
WHELAN R S, KAPLINSKIY V, KITSIS R N. Cell death in the pathogenesis of heart disease: Mechanisms and significance[J]. Annual Review of Physiology, 2010, 72(1): 19-44. DOI:10.1146/annurev.physiol.010908.163111 |
| [12] |
DORN G W. Apoptotic and non-apoptotic programmed cardiomyocyte death in ventricular remodelling[J]. Cardiovascular Research, 2008, 81(3): 465-473. DOI:10.1093/cvr/cvn243 |
| [13] |
YOULE R J, STRASSER A. The BCL-2 protein family: Opposing activities that mediate cell death[J]. Nature Reviews Molecular Cell Biology, 2008, 9(1): 47-59. DOI:10.1038/nrm2308 |
| [14] |
ASHKENAZI A, DIXIT V M. Death receptors: signaling and modulation[J]. Science, 1998, 281(5381): 1305-1308. DOI:10.1126/science.281.5381.1305 |
| [15] |
SCALISE R F M, DE SARRO R, CARACCIOLO A, et al. Fibrosis after myocardial infarction: An overview on cellular processes, molecular pathways, clinical evaluation and prognostic value[J]. Medical Sciences, 2021, 9(1): 16. DOI:10.3390/medsci9010016 |
| [16] |
LIU M, CHEN J, HUANG Y, et al. Triptolide alleviates isoprenaline-induced cardiac remodeling in rats via TGF-β1/Smad3 and p38 MAPK signaling pathway[J]. Die Pharmazie, 2015, 70(4): 244-250. DOI:10.31083/ph.2015.4799 |
| [17] |
WANG P, YANG J Q, XU D D, et al. Madecassoside mitigates acute myocardial infarction injury by activating the PKCB/SPARC signaling pathway[J]. Acta pharmacologica Sinica, 2025, 46(6): 1624-1638. DOI:10.1038/s41401-024-01442-1 |
| [18] |
HOU J, YUN Y, CUI C, et al. Ginsenoside Rh2 mitigates doxorubicin-induced cardiotoxicity by inhibiting apoptotic and inflammatory damage and weakening pathological remodelling in breast cancer-bearing mice[J]. Cell Proliferation, 2022, 55(6): e13246. DOI:10.1111/cpr.13246 |
| [19] |
YIN J, YU C, ZHANG Z, et al. Timosaponin AIII alleviates type 2 diabetes-induced cardiomyopathy by targeting galectin-3(LGALS3)[J]. Experimental Cell Research, 2025, 450(2): 114665. DOI:10.1016/j.yexcr.2025.114665 |
| [20] |
CHEN Y, BAO S, DING Y, et al. Colchicine inhibits myocardial pyroptosis and reduces myocardial cell injury after myocardial infarction through the ESR1-PI3K-akt-NF-κB signaling pathway[J]. International Immunopharmacology, 2025, 156: 114732. DOI:10.1016/j.intimp.2025.114732 |
| [21] |
YU P, ZHANG X, LIU N, et al. Pyroptosis: Mechanisms and diseases[J]. Signal Transduction and Targeted Therapy, 2021, 6(1): 128. DOI:10.1038/s41392-021-00507-5 |
| [22] |
CHAI R, XUE W, SHI S, et al. Cardiac remodeling in heart failure: role of pyroptosis and its therapeutic implications[J]. Frontiers in Cardiovascular Medicine, 2022, 9: 870924. DOI:10.3389/fcvm.2022.870924 |
| [23] |
TOLDO S, ABBATE A. The role of the NLRP3 inflammasome and pyroptosis in cardiovascular diseases[J]. Nature Reviews Cardiology, 2024, 21(4): 219-237. DOI:10.1038/s41569-023-00946-3 |
| [24] |
BROZ P, DIXIT V M. Inflammasomes: Mechanism of assembly, regulation and signalling[J]. Nature Reviews Immunology, 2016, 16(7): 407-420. DOI:10.1038/nri.2016.58 |
| [25] |
CAI Z, SUN F, WANG Q, et al. Icariin alleviates cardiomyocyte pyroptosis through AMPK-NLRP3 pathway to ameliorates diabetic cardiomyopathy[J]. International Immunopharmacology, 2025, 156: 114690. DOI:10.1016/j.intimp.2025.114690 |
| [26] |
ZHANG Y, CHENG X, WANG Y, et al. Phlorizin ameliorates myocardial fibrosis by inhibiting pyroptosis through restraining HK1-mediated NLRP3 inflammasome activation[J]. Heliyon, 2023, 9(11): e21217. DOI:10.1016/j.heliyon.2023.e21217 |
| [27] |
JIANG Y, SU Y, LI C, et al. Geniposide alleviates post-myocardial infarction-induced pyroptosis by modulating the thioredoxin-interacting protein/NLRP3 signaling pathway[J]. Cytojournal, 2024, 21: 80. DOI:10.25259/Cytojournal_139_2024 |
| [28] |
ZHANG H, YANG X, WANG Y, et al. Paeoniflorin suppresses cardiomyocyte pyroptosis and ameliorates diabetic cardiomyopathy by AMPK/Nrf2/NLRP3 pathway[J]. International Immunopharmacology, 2026, 171: 116122. DOI:10.1016/j.intimp.2025.116122 |
| [29] |
YE K, CHEN Z, XU Y. The double-edged functions of necroptosis[J]. Cell Death & Disease, 2023, 14(2): 163-175. |
| [30] |
ZHOU Y, CAI Z, ZHAI Y, et al. Necroptosis inhibitors: Mechanisms of action and therapeutic potential[J]. Apoptosis, 2024, 29(1-2): 22-44. DOI:10.1007/s10495-023-01905-6 |
| [31] |
MCCOMB S, CESSFORD E, ALTURKI N A, et al. Type-Ⅰ interferon signaling through ISGF3 complex is required for sustained Rip3 activation and necroptosis in macrophages[J]. Proceedings of the National Academy of Sciences of the United States of America, 2014, 111(31): E3206-3213. |
| [32] |
ZHANG J, CAO J, QIAN J, et al. Regulatory mechanism of CaMKII δ mediated by RIPK3 on myocardial fibrosis and reversal effects of RIPK3 inhibitor GSK'872[J]. Biomedicine & Pharmacotherapy, 2023, 166: 115380. |
| [33] |
CHEN Y, LI X, HUA Y, et al. RIPK3-mediated necroptosis in diabetic cardiomyopathy requires CaMKII activation[J]. Oxidative Medicine and Cellular Longevity, 2021, 2021(1): 6617816. DOI:10.1155/2021/6617816 |
| [34] |
LI Y, HAO H, YU H, et al. Ginsenoside Rg2 ameliorates myocardial ischemia/reperfusion injury by regulating TAK1 to inhibit necroptosis[J]. Frontiers in cardiovascular medicine, 2022, 9: 824657. DOI:10.3389/fcvm.2022.824657 |
| [35] |
YUE L J, ZHU X Y, LI R S, et al. S-allyl-cysteine sulfoxide (alliin) alleviates myocardial infarction by modulating cardiomyocyte necroptosis and autophagy[J]. International journal of molecular medicine, 2019, 44(5): 1943-1951. |
| [36] |
TIAN H, XIONG Y, XIA Z. Resveratrol ameliorates myocardial ischemia/reperfusion induced necroptosis through inhibition of the hippo pathway[J]. Journal of bioenergetics and biomembranes, 2023, 55(1): 59-69. DOI:10.1007/s10863-022-09954-3 |
| [37] |
DAN L X, XIE S P. Autophagy in cardiac pathophysiology: navigating the complex roles and therapeutic potential in cardiac fibrosis[J]. Life Sciences, 2025, 380: 123761. DOI:10.1016/j.lfs.2025.123761 |
| [38] |
LU J, WANG H, ZHANG H, et al. Gut metabolite indole-3-propionic acid regulates macrophage autophagy through PPT1 inhibiting aging-related myocardial fibrosis[J]. Advanced Science, 2025, 12(34): e01070. DOI:10.1002/advs.202501070 |
| [39] |
YANG T, YANG Q, LAI Q, et al. AP39 inhibits ferroptosis by inhibiting mitochondrial autophagy through the PINK1/ parkin pathway to improve myocardial fibrosis with myocardial infarction[J]. Biomedicine & Pharmacotherapy, 2023, 165: 115195. |
| [40] |
HU Y, JIANG H, XU Y, et al. Stomatin-like protein 2 deficiency exacerbates adverse cardiac remodeling[J]. Cell Death Discovery, 2023, 9(1): 63-77. DOI:10.1038/s41420-023-01350-z |
| [41] |
GUO S, QI X, ZHANG L, et al. Plumbagin improves myocardial fibrosis after myocardial infarction by inhibiting the AKT/mTOR pathway to upregulate autophagy levels[J]. International immunopharmacology, 2025, 148: 114086. DOI:10.1016/j.intimp.2025.114086 |
| [42] |
HUANG H, WANG T, WANG L, et al. Saponins of panax japonicus ameliorates cardiac aging phenotype in aging rats by enhancing basal autophagy through AMPK/mTOR/ULK1 pathway[J]. Experimental gerontology, 2023, 182: 112305. DOI:10.1016/j.exger.2023.112305 |
| [43] |
WANG L, YUAN D, ZHENG J, et al. Chikusetsu saponin IVa attenuates isoprenaline-induced myocardial fibrosis in mice through activation autophagy mediated by AMPK/mTOR/ULK1 signaling[J]. Phytomedicine, 2019, 58: 152764. DOI:10.1016/j.phymed.2018.11.024 |
| [44] |
HU J, WANG X, CUI X, et al. Quercetin prevents isoprenaline-induced myocardial fibrosis by promoting autophagy via regulating miR-223-3p/FOXO3.[J]. Cell cycle(Georgetown, Tex.), 2021, 20(13): 1253-1269. DOI:10.1080/15384101.2021.1932029 |
| [45] |
PAN R, ZHUANG Q, WANG J. Ononin alleviates H2O2-induced cardiomyocyte apoptosis and improves cardiac function by activating the AMPK/mTOR/autophagy pathway[J]. Experimental and therapeutic medicine, 2021, 22(5): 1307. DOI:10.3892/etm.2021.10742 |
| [46] |
YANG R, GUO Z, JIN H, et al. Crocetin attenuates fibroblast-to-myofibroblast transition after myocardial infarction in mice by regulating autophagy[J]. Cardiovascular drugs and therapy, 2025, 40(3): 847-859. |
| [47] |
LI M H, ZHANG Y J, YU Y H, et al. Berberine improves pressure overload-induced cardiac hypertrophy and dysfunction through enhanced autophagy[J]. European journal of pharmacology, 2014, 728: 67-76. DOI:10.1016/j.ejphar.2014.01.061 |
| [48] |
QIN G W, LU P, PENG L, et al. Ginsenoside Rb1 inhibits cardiomyocyte autophagy via PI3K/akt/mTOR signaling pathway and reduces myocardial ischemia/reperfusion injury[J]. The American Journal of Chinese Medicine, 2021, 49(8): 1913-1927. DOI:10.1142/S0192415X21500907 |
| [49] |
UPMANYU K, UPADHYAY S. Wiring and rewiring PAN-optosis: Molecular vulnerabilities for targeting inflammatory cell death in human disease[J]. Cytokine & Growth Factor Reviews, 2025, 86: 1-16. |
| [50] |
LIU K, WANG M, LI D, et al. PANoptosis in autoimmune diseases interplay between apoptosis, necrosis, and pyroptosis[J]. Frontiers in Immunology, 2024, 15: 1502855. DOI:10.3389/fimmu.2024.1502855 |
| [51] |
ZHU P, KE Z R, CHEN J X, et al. Advances in mechanism and regulation of PANoptosis: Prospects in disease treatment[J]. Frontiers in Immunology, 2023, 14: 1120034. DOI:10.3389/fimmu.2023.1120034 |
| [52] |
SUN M, LU C, WEI J, et al. PANoptosis: A potential target of cardiomyopathy[J]. Frontiers in Immunology, 2025, 16: 1704465. DOI:10.3389/fimmu.2025.1704465 |
| [53] |
XU F, HE Y, XU A, et al. Triphenyl phosphate induces cardiotoxicity through myocardial fibrosis mediated by apoptosis and mitophagy of cardiomyocyte in mice[J]. Environmental Pollution, 2024, 346: 123651. DOI:10.1016/j.envpol.2024.123651 |
| [54] |
XU Y, WU S, ZHANG L, et al. Cell death forms in myocardial ischemia-reperfusion injury and their potential clinical applications[J]. Molecular and Cellular Biochemistry, 2025, 481(2): 695-709. DOI:10.1007/s11010-025-05440-7 |
| [55] |
XUE K, CHEN S, CHAI J, et al. Nitration of cAMP-response element binding protein participates in myocardial infarction-induced myocardial fibrosis via accelerating transcription of Col1a2 and Cxcl12[J]. Antioxidants & Redox Signaling, 2023, 38(10-12): 709-730. |
| [56] |
LAI Q, LIU F M, RAO W L, et al. Aminoacylase-1 plays a key role in myocardial fibrosis and the therapeutic effects of 20(S)-ginsenoside Rg3 in mouse heart failure[J]. Acta Pharmacologica Sinica, 2022, 43(8): 2003-2015. DOI:10.1038/s41401-021-00830-1 |
| [57] |
CHEN Y, GUAN B, LU J, et al. Gypensapogenin Ⅰ alleviates PANoptosis, ferroptosis, and oxidative stress in myocardial ischemic-reperfusion injury by targeting the NOX2/AMPK pathway[J]. Frontiers in cell and developmental biology, 2025, 13: 1623846. DOI:10.3389/fcell.2025.1623846 |
| [58] |
GE C, SUN H, WANG N, et al. The protective mechanism of hydroxysafflor yellow a for the treatment of stroke-heart-syndrome via activating the ZBP1-NLRP3 signaling pathway[J]. Phytomedicine, 2025, 145: 157011. DOI:10.1016/j.phymed.2025.157011 |
| [59] |
LI S, ZHANG G, HU J, et al. Ferroptosis at the nexus of metabolism and metabolic diseases[J]. Theranostics, 2024, 14(15): 5826-5852. DOI:10.7150/thno.100080 |
| [60] |
SUN W C, WANG N N, LI R, et al. Ferritinophagy activation and sideroflexin1-dependent mitochondrial iron overload contribute to patulin-induced cardiac inflammation and fibrosis[J]. Science of The Total Environment, 2023, 892: 164472. DOI:10.1016/j.scitotenv.2023.164472 |
| [61] |
XIE L H, FEFELOVA N, PAMARTHI S H, et al. Molecular mechanisms of ferroptosis and relevance to cardiovascular disease[J]. Cells, 2022, 11(17): 2726. DOI:10.3390/cells11172726 |
| [62] |
PARKER J L, DEME J C, KOLOKOURIS D, et al. Molecular basis for redox control by the human cystine/glutamate antiporter system Xc-[J]. Nature Communications, 2021, 12(1): 7147. DOI:10.1038/s41467-021-27414-1 |
| [63] |
XIE L, XIAO S, ZHOU Q, et al. Tectorigenin attenuates myocardial damage by doxorubicin-induced ferroptosis by activating the p62-Keap1-Nrf2/HO-1/GPX4 axis[J]. Journal of Traditional and Complementary Medicine, 2025, 15(5): 573-581. DOI:10.1016/j.jtcme.2025.02.006 |
| [64] |
XIE L, ZHAO Z, XIA H, et al. A novel tsRNA-5008a promotes ferroptosis in cardiomyocytes that causes atrial structural remodeling predisposed to atrial fibrillation[J]. Experimental Cell Research, 2024, 435(2): 113923. DOI:10.1016/j.yexcr.2024.113923 |
| [65] |
LUO L F, GUAN P, QIN L Y, et al. Astragaloside Ⅳ inhibits adriamycin-induced cardiac ferroptosis by enhancing Nrf2 signaling[J]. Molecular and Cellular Biochemistry, 2021, 476(7): 2603-2611. DOI:10.1007/s11010-021-04112-6 |
| [66] |
SHU G, CHEN K, LI J, et al. Galangin alleviated doxorubicin-induced cardiotoxicity by inhibiting ferroptosis through GSTP1/JNK pathway[J]. Phytomedicine, 2024, 134: 155989. DOI:10.1016/j.phymed.2024.155989 |
| [67] |
WEI Z, SHAOHUAN Q, PINFANG K, et al. Curcumin attenuates ferroptosis-induced myocardial injury in diabetic cardiomyopathy through the Nrf2 pathway[J]. Cardiovascular therapeutics, 2022, 2022: 3159717. |
| [68] |
YANG C, GUO W, HE R, et al. Dietary capsaicin attenuates cardiac injury after myocardial infarction in type 2 diabetic mice by inhibiting ferroptosis through activation of TRPV1 and Nrf2/HMOX1 pathway[J]. International immunopharmacology, 2024, 140: 112852. DOI:10.1016/j.intimp.2024.112852 |
| [69] |
TANG D, CHEN X, KROEMER G. Cuproptosis: A copper-triggered modality of mitochondrial cell death[J]. Cell Research, 2022, 32(5): 417-418. DOI:10.1038/s41422-022-00653-7 |
| [70] |
TSVETKOV P, COY S, PETROVA B, et al. Copper induces cell death by targeting lipoylated TCA cycle proteins[J]. Science, 2022, 375(6586): 1254-1261. DOI:10.1126/science.abf0529 |
| [71] |
KAHLSON M A, DIXON S J. Copper-induced cell death[J]. Science, 2022, 375(6586): 1231-1232. DOI:10.1126/science.abo3959 |
| [72] |
YANG Y, WU J, WANG L, et al. Copper homeostasis and cuproptosis in health and disease[J]. MedComm, 2024, 5(10): e724. DOI:10.1002/mco2.724 |
| [73] |
ZHANG Y Z, LIN T T, FAN S M, et al. Dapagliflozin suppressed cuproptosis and myocardial fibrosis in myocardial infarction through HIF-1α/TGF-β pathway[J]. Current Medical Science, 2025, 45(4): 831-840. DOI:10.1007/s11596-025-00076-6 |
| [74] |
CHEN Y F, QI R Q, SONG J W, et al. Sirtuin 7 ameliorates cuproptosis, myocardial remodeling and heart dysfunction in hypertension through the modulation of YAP/ATP7A signaling[J]. Apoptosis, 2024, 29(11-12): 2161-2182. DOI:10.1007/s10495-024-02021-9 |
| [75] |
孙红燕, 卢国庆, 付程文, 等. 槲皮素通过调控L型钙通道改善糖尿病大鼠心肌损伤[J]. 南方医科大学学报, 2025, 45(3): 531-541. |
| [76] |
王丽英, 谷鑫月, 崔妍, 等. 人参皂苷Rb1通过CTR1泛素化调控铜死亡改善H9c2心肌细胞缺氧复氧损伤的机制研究[J]. 中国中药杂志, 2025, 50(17): 4841-4851. |
| [77] |
谢子豪, 胡宏春, 鄢红娟, 等. 丹参酮ⅡA调控铜死亡相关蛋白影响脂多糖诱导的H9c2心肌细胞炎症损伤[J]. 中国药理学通报, 2025, 41(12): 2275-2282. |
| [78] |
LIU X, LU F, CHEN X. Examination of the role of necroptotic damage-associated molecular patterns in tissue fibrosis[J]. Frontiers in Immunology, 2022, 13: 886374. DOI:10.3389/fimmu.2022.886374 |
| [79] |
周凤洁, 李琳, 杜思琪, 等. 心肌纤维化发病分子机制及中医药治疗药物研究进展[J]. 天津中医药大学学报, 2025, 44(5): 463-471. |
| [80] |
FANG J, XU S W, WANG P, et al. Tanshinone Ⅱ-a attenuates cardiac fibrosis and modulates collagen metabolism in rats with renovascular hypertension[J]. Phytomedicine, 2010, 18(1): 58-64. DOI:10.1016/j.phymed.2010.06.002 |
| [81] |
LI J, CAI H, SUN H, et al. Extracts of cordyceps sinensis inhibit breast cancer growth through promoting M1 macrophage polarization via NF-κB pathway activation[J]. Journal of Ethnopharmacology, 2020, 260: 112969. DOI:10.1016/j.jep.2020.112969 |